
2026 年 诺贝尔化学奖 授予法国化学家 Henri Kagan 和日本化学家硤合宪三。他们的成果都涉及化学反应中手性分子差异的放大,这为生物体偏好特定手性分子提供了潜在解释。
“手性”(handedness 或 chirality)是分子的空间结构特征。有些分子原子组成和连接方式相同,空间构型却像我们的左右手一样互成镜像,无论如何旋转都无法重合。我们用“左/右”来描述手,化学家则用“D/L”或“R/S”两套命名体系来表述这些分子的手性特征。药物中有些分子具有特定手性,如左旋多巴(levodopa 或 L-DOPA)。这款 1970 年首次获批 的药物,至今仍是治疗帕金森病的基石药物。
1910 至 1911 年,意大利人 Torquato Torquati 从蚕豆中分离出一种特殊物质。1913 年,瑞士生物化学家 Markus Guggenheim 确认该物质是 3,4-二羟基苯丙氨酸(3,4-dihydroxyphenylalanine,简称 DOPA),并单独分离出其 L 构型分子左旋多巴。Guggenheim 以身试药,发生严重呕吐。此后几十年,人们都未意识到这种分子具有重要的医疗价值。
1957 年,瑞典神经药理学家 Arvid Carlsson 观察到:注射左旋多巴,可以逆转动物接受高血压药物利血平(reserpine)后引发的类帕金森病运动障碍;左旋多巴的代谢产物多巴胺本身又是与运动密切相关的神经递质。Carlsson 因此获得 2000 年的诺贝尔生理医学奖 (Abbott 2010)。
1960 年,奥地利生物化学家 Oleh Hornykiewicz 注意到,帕金森病患者大脑纹状体内多巴胺明显缺乏。次年,他进一步发现,静脉给予左旋多巴可以缓解这些患者的运动障碍,实现了从动物研究到临床治疗的重大突破 (Hornykiewicz 2010)。
1969 年,George Cotzias 发表 临床试验结果:28 名帕金森病患者,缓慢增加口服左旋多巴剂量,可以显著、持续改善他们的运动症状;如果联用外周多巴脱羧酶抑制剂,还能够降低左旋多巴所需剂量、减轻不良反应。
如今我们已经清楚,左旋多巴通过 L 型氨基酸转运体 1(LAT1)穿越血脑屏障,在脑内经多巴脱羧酶催化生成多巴胺,发挥药物作用。然而,左旋多巴在外周组织也会被多巴脱羧酶代谢,不仅降低进入脑内的药物比例,还会引起恶心、呕吐等不良反应。因此,联用不易进入脑内的外周多巴脱羧酶抑制剂——如苄丝肼(benserazide)、卡比多巴(carbidopa)——可以减少左旋多巴的外周代谢,优化剂量、提高耐受性。
不断增长的临床需求,推动了左旋多巴工业合成工艺的发展。传统生产方法先合成两种手性构型的混合物,再通过繁琐、昂贵的拆分步骤去除没有药用价值的 R 构型多巴,仅保留左旋多巴。
20 世纪 70 年代初,美国化学家 William Knowles 团队利用新型手性铑(rhodium)催化剂,开发出能够优先生成左旋多巴的合成工艺,免去了传统方法中的手性拆分步骤。1974 年,这项技术实现工业化,成为 不对称催化工业应用的里程碑。相比传统方法,新工艺生产等量左旋多巴所需物料减少近 80%。Knowles 因此获得 2001 年的诺贝尔化学奖。
有意思的是,Knowles 的工作 受到了 2026 年诺贝尔化学奖得主 Kagan 早期研究的启发——两位诺贝尔化学奖得主的科研生涯因左旋多巴奇妙地交汇。
和许多药物一样,左旋多巴的研发历程,历经几代科学家持续探索,从疾病机制解析、临床治疗,到规模化生产,解决了一系列难题,部分成果还获得诺贝尔奖肯定——但大多数时候,我们唏嘘、慨叹,止步于此。
可能因为最近在思考新药研发中的“不确定性”问题,重读这个故事,我萌生了几个以前从未想过的问题:如果自己回到 1950 年,会不会决定开发左旋多巴?如果回到 1960 年,我该如何找到正确的给药途径、有效剂量,规避安全性风险?如果回到 1970 年,现成工艺可行的情况下,我要不要冒险投资寻找更高效的生产方式,追求更大的经济利益?
随着新药研发成本不断攀升,今天这些问题变得愈发现实、重要。新药研发不可避免地面临失败风险,而失败往往伴随着大量资金、人力、时间损耗。所以制药行业一直在努力寻找降低新药研发失败率的方法。
阿斯利康(AstraZeneca)提出过一套著名的“5R 框架”(5R Framework),得名自 5 条均以 R 字母开头的决策标准(见下图,出处:Impact of a five-dimensional framework on R&D productivity at AstraZeneca):正确的靶点(Right target)、正确的组织(Right tissue)、正确的安全性(Right safety)、正确的患者(Right patient),以及正确的商业价值(Right commercial)。
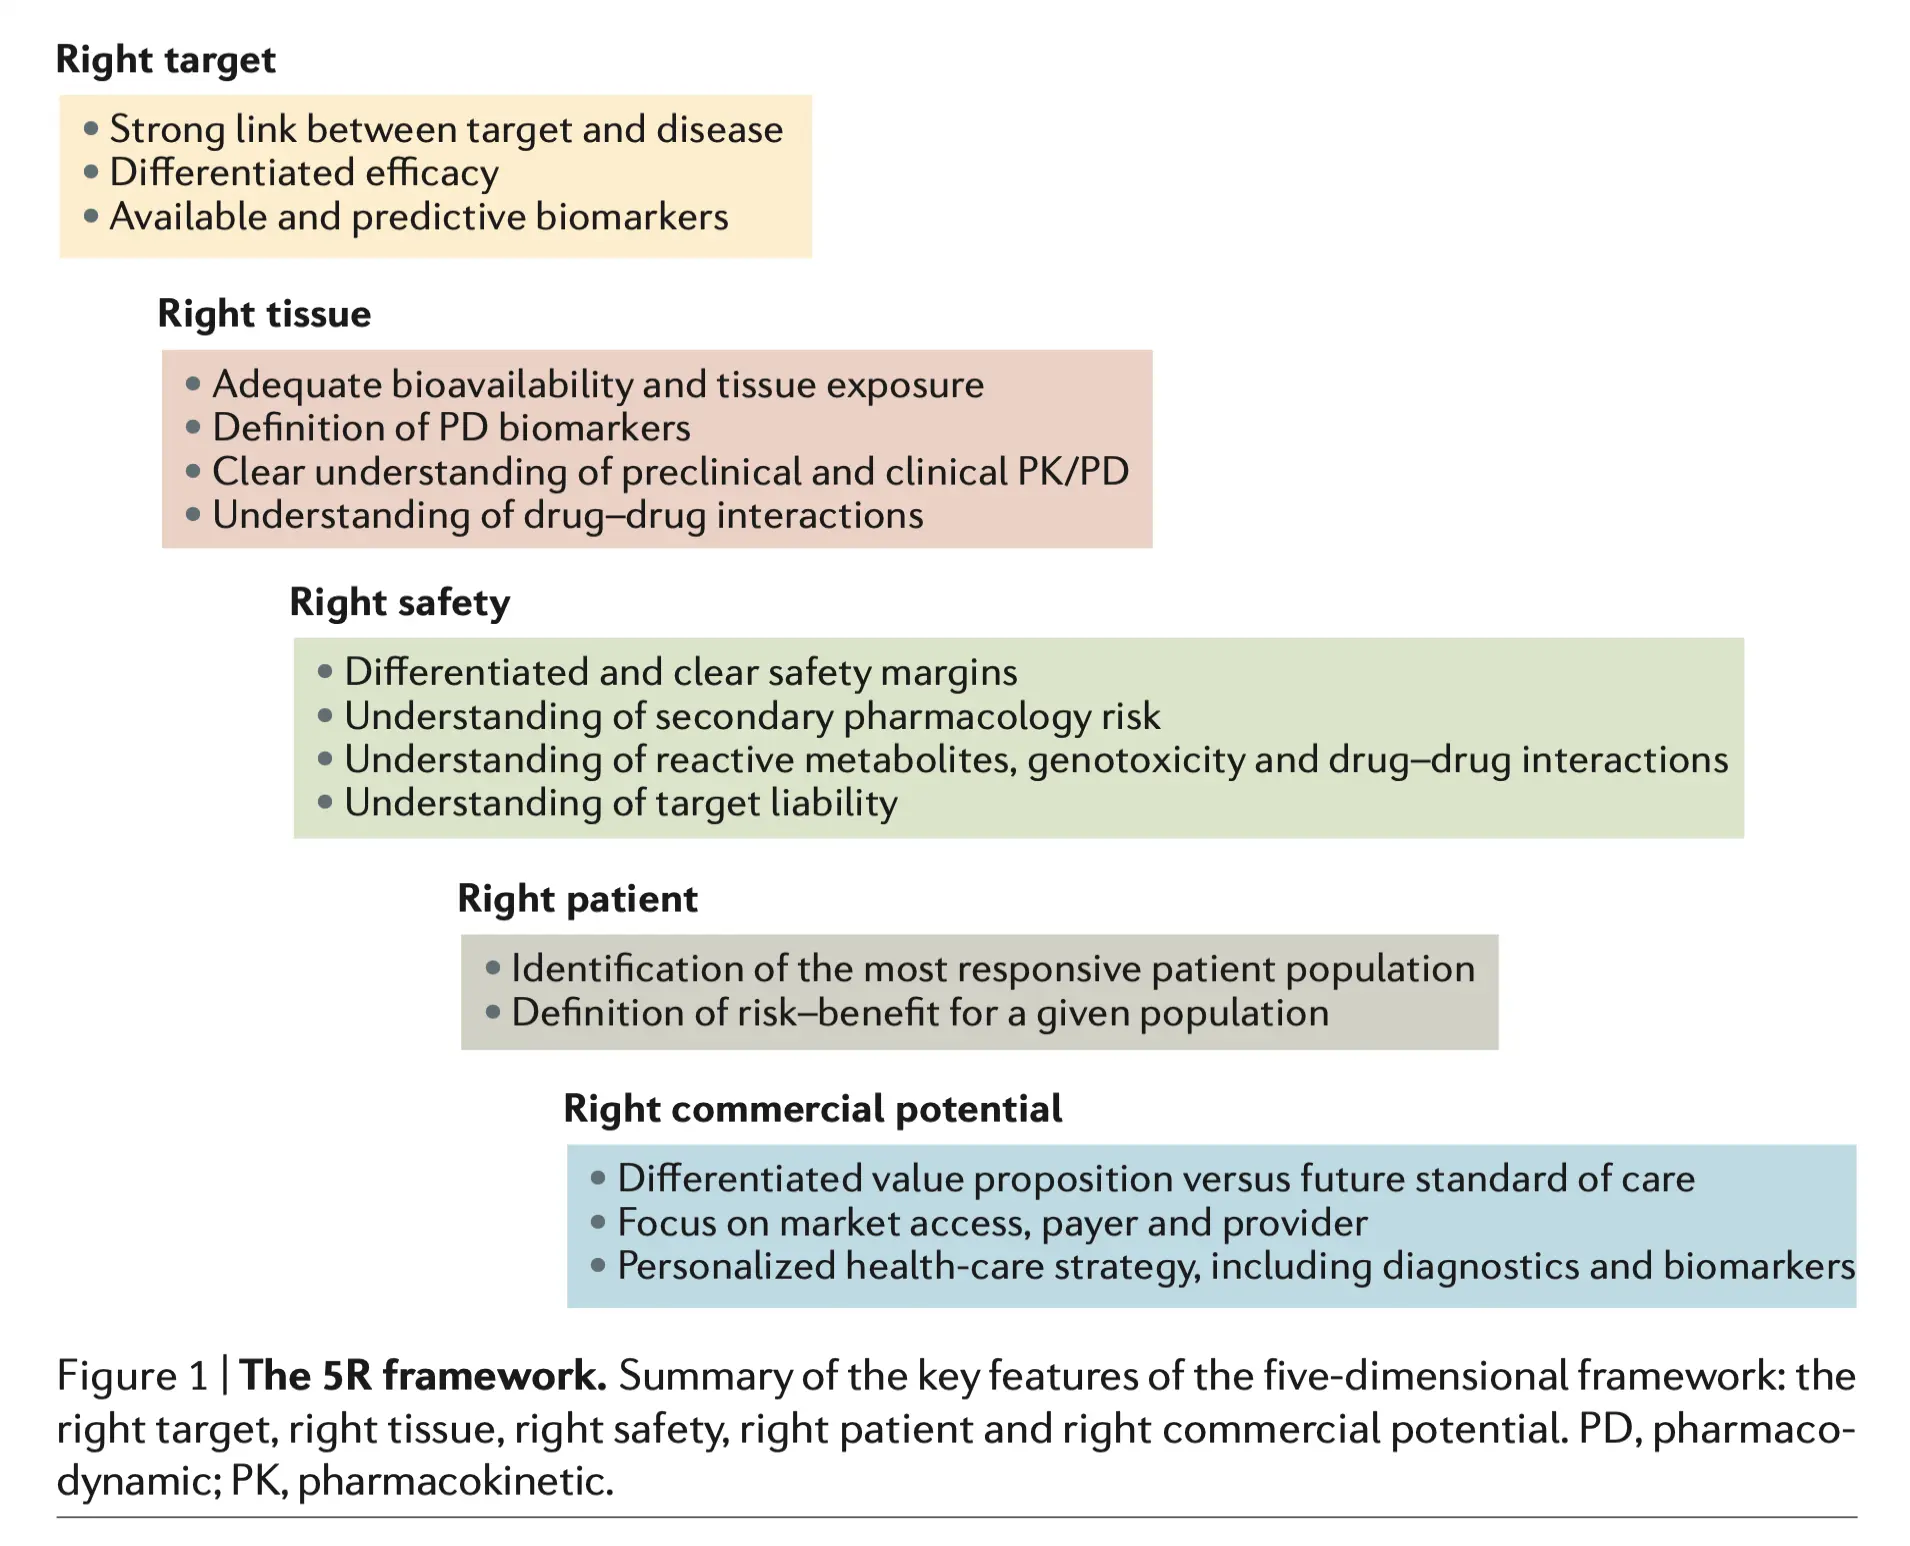
这些对新药研发人员似乎“理所当然”的原则,却未必“知行合一”。阿斯利康在实施该框架为核心的研发改革后,候选药物提名到完成 3 期临床试验的成功率,从原来低于行业平均水平的 4% 提高至 19% (Morgan et al. 2018)。虽然这一改善不能全部归功于“5R 框架”,但至少提示,研发决策的系统性改变可能带来可观效果。
反推的结论让人不安:新药研发中的某些决策,根本不如想象中的那么“理性”。辉瑞(Pfizer)回顾了公司 2005 至 2009 年间进入 2 期临床试验的 44 款药物,大多数因缺乏疗效以失败告终;更值得注意的是,其中近一半项目 研究者甚至无法判断已完成的试验是否充分验证了药物机制。
这意味着,临床试验失败后,制药企业可能仍然不清楚究竟什么原因导致了失败:
- 药物的靶点假说错误,干预该靶点根本无法治疗疾病;
- 靶点假说正确,但药物没有在正确部位发挥足够药理作用;
- 药物在正确部位发挥了预期的药理作用,但试验选择的患者、观察指标或治疗时间不合适。
这三种可能,对应截然不同的解决方案:放弃靶点,改善分子,或调整临床试验设计。如果一项研究结束,依然无法提供足够信息指导后续研发活动,那么投入再多资源,还是很难降低未来失败的风险。我现在逐渐觉察到,并非所有具有科学价值的研究,都同等有助于研发决策——尤其初创生物技术企业(biotech),受限于资金、时间,明明更需要有助决策的证据,却常常不得不在证据尚不充分时推进研发工作。
新药研发期间的研究,有些属于监管强制要求,有些企业自主决策权较大(如试验设计、患者选择、生物标志物测定)。身为新药研发人员,在规划后一类研究时,除了考虑科学性(解答特定科学问题),可能还需要考虑新研究能提供多少有助于后续开发决策的信息。
例如,在进行昂贵的大型临床试验前,一项低成本的生物标志物(biomarker)研究,如果能够揭示药物更多药效学、安全性特征,影响是否继续开发、之后如何选择患者或剂量,其价值可能大大超过研究本身的成本。
当然,这些方法远不能完全化解新药研发的风险。一方面,科学研究不可能彻底排除不确定性,总有难以预料的发现、意外等着我们。另一方面,学习过去药物的研发经验,以后见之明去总结教训,有点像医学教育:课堂上我们学习疾病的典型症状、体征,但真实患者只能依据临床表现等不完整信息反向归纳、诊断。如何前瞻性地运用过去的经验指导研发,不仅需要颠覆思维方式,也只能通过持续实践、收集反馈,来逐步调整自身。
回顾左旋多巴的研发历程,我们容易辨认哪些发现是关键的、哪些决定是正确的。但正在经历历史的研究者,没有这样的便利。正像卡尼曼、塔勒布反复告诫的,我们或许永远无法完全预知某种新药研发的结局,也难以准确区分某次成功究竟源自正确决策,还是幸运使然。
然而,这并不妨碍我们尝试提高决策质量:在新药研发的关键节点,都尽心尽力尽责地识别当下要紧的不确定性;同时利用有限资源,去创造有助决定下一步行动的证据。
参考文献
- Abbott A. Levodopa: the story so far. Nature. 2010;466(7310):S6-S7.
- Hornykiewicz O. A brief history of levodopa. J Neurol. 2010;257(S2):249-252.
- Morgan P, Brown DG, Lennard S, et al. Impact of a five-dimensional framework on R&D productivity at AstraZeneca. Nat Rev Drug Discov. 2018;17(3):167-181.